
Code:
SAM_pairer_run: Assertion `1 != corrected_run'
You are currently viewing the SEQanswers forums as a guest, which limits your access. Click here to register now, and join the discussion
SAM_pairer_run: Assertion `1 != corrected_run'

featureCounts -T 10 -Q 10 -a library/genes.gtf -o gene_expression.txt 344/RNA-Seq/CD34_2_clean/CD34_2_clean_aligned_sorted.bam
        ==========     _____ _    _ ____  _____  ______          _____
        =====         / ____| |  | |  _ \|  __ \|  ____|   /\   |  __ \
          =====      | (___ | |  | | |_) | |__) | |__     /  \  | |  | |
            ====      \___ \| |  | |  _ <|  _  /|  __|   / /\ \ | |  | |
              ====    ____) | |__| | |_) | | \ \| |____ / ____ \| |__| |
        ==========   |_____/ \____/|____/|_|  \_\______/_/    \_\_____/
	v1.5.0-p3

//========================== featureCounts setting ===========================\\
||                                                                            ||
||             Input files : 1 BAM file                                       ||
||                           P 344/RNA ... ||
||                                                                            ||
||             Output file : 344/RNA-S ... ||
||                 Summary : 344/RNA-S ... ||
||              Annotation : library/genes.gtf (GTF)            ||
||                                                                            ||
||                 Threads : 10                                                ||
||                   Level : meta-feature level                               ||
||              Paired-end : yes                                              ||
||         Strand specific : no                                               ||
||      Multimapping reads : not counted                                      ||
|| Multi-overlapping reads : not counted                                      ||
||                                                                            ||
||          Chimeric reads : counted                                          ||
||        Both ends mapped : not required                                     ||
||                                                                            ||
\\===================== http://subread.sourceforge.net/ ======================//

//================================= Running ==================================\\
||                                                                            ||
|| Load annotation file library/genes.gtf ...                   ||
||    Features : 430178                                                       ||
||    Meta-features : 23710                                                   ||
||    Chromosomes/contigs : 49                                                ||
||                                                                            ||
|| Process BAM file 344/RNA-Seq/CD34_2 ... ||
||    Paired-end reads are included.                                          ||
||    Assign fragments (read pairs) to features...                            ||
||                                                                            ||
||    WARNING: reads from the same pair were found not adjacent to each       ||
||             other in the input (due to read sorting by location or         ||
||             reporting of multi-mapping read pairs).                        ||
||                                                                            ||
||    Read re-ordering is performed.                                          ||
||                                                                            ||
Segmentation fault (core dumped)
WARNING: cigar string is too long to the buffer.
Please only use the compressed BAM format.
featureCounts: sambam-file.c:594: PBam_chunk_gets: Assertion `0' failed.

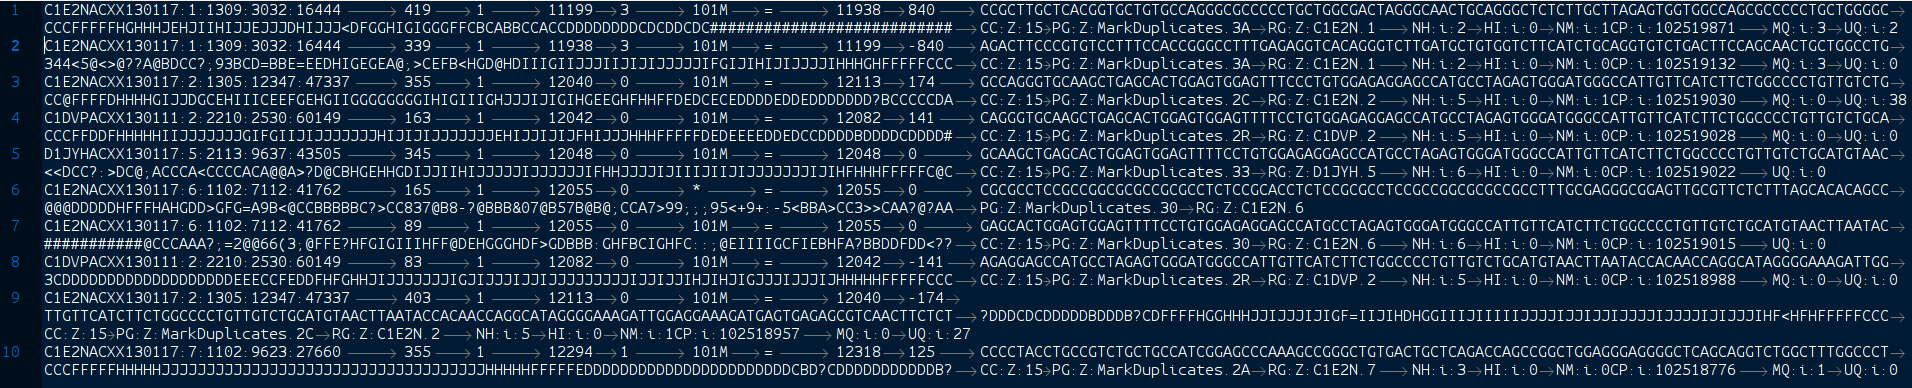
C1E2NACXX130117:1:1309:3032:16444	419	1	11199	3	101M	=	11938	840	CCGCTTGCTCACGGTGCTGTGCCAGGGCGCCCCCTGCTGGCGACTAGGGCAACTGCAGGGCTCTCTTGCTTAGAGTGGTGGCCAGCGCCCCCTGCTGGGGC	CCCFFFFFHGHHHJEHJIIHIJJEJJJDHIJJJ<DFGGHIGIGGGFFCBCABBCCACCDDDDDDDDCDCDDCDC###########################	CC:Z:15	PG:Z:MarkDuplicates.3A	RG:Z:C1E2N.1	NH:i:2	HI:i:0	NM:i:1	CP:i:102519871	MQ:i:3	UQ:i:2
C1E2NACXX130117:1:1309:3032:16444	339	1	11938	3	101M	=	11199	-840	AGACTTCCCGTGTCCTTTCCACCGGGCCTTTGAGAGGTCACAGGGTCTTGATGCTGTGGTCTTCATCTGCAGGTGTCTGACTTCCAGCAACTGCTGGCCTG	344<5@<>@??A@BDCC?;93BCD=BBE=EEDHIGEGEA@;>CEFB<HGD@HDIIIGIIJJJIIJIJIJJJJJIFGIJIHIJIJJJJIHHHGHFFFFFCCC	CC:Z:15	PG:Z:MarkDuplicates.3A	RG:Z:C1E2N.1	NH:i:2	HI:i:0	NM:i:0	CP:i:102519132	MQ:i:3	UQ:i:0
C1E2NACXX130117:2:1305:12347:47337	355	1	12040	0	101M	=	12113	174	GCCAGGGTGCAAGCTGAGCACTGGAGTGGAGTTTCCCTGTGGAGAGGAGCCATGCCTAGAGTGGGATGGGCCATTGTTCATCTTCTGGCCCCTGTTGTCTG	CC@FFFFDHHHHGIJJDGCEHIIICEEFGEHGIIGGGGGGGGIHIGIIIGHJJJIJIGIHGEEGHFHHFFDEDCECEDDDDEDDEDDDDDDD?BCCCCCDA	CC:Z:15	PG:Z:MarkDuplicates.2C	RG:Z:C1E2N.2	NH:i:5	HI:i:0	NM:i:1	CP:i:102519030	MQ:i:0	UQ:i:38
C1DVPACXX130111:2:2210:2530:60149	163	1	12042	0	101M	=	12082	141	CAGGGTGCAAGCTGAGCACTGGAGTGGAGTTTTCCTGTGGAGAGGAGCCATGCCTAGAGTGGGATGGGCCATTGTTCATCTTCTGGCCCCTGTTGTCTGCA	CCCFFDDFHHHHHIIJJJJJJJGIFGIIJIJJJJJJJHIJIJIJJJJJJJEHIJJIJIJFHIJJJHHHFFFFFDEDEEEEDDEDCCDDDDBDDDDCDDDD#	CC:Z:15	PG:Z:MarkDuplicates.2R	RG:Z:C1DVP.2	NH:i:5	HI:i:0	NM:i:0	CP:i:102519028	MQ:i:0	UQ:i:0
D1JYHACXX130117:5:2113:9637:43505	345	1	12048	0	101M	=	12048	0	GCAAGCTGAGCACTGGAGTGGAGTTTTCCTGTGGAGAGGAGCCATGCCTAGAGTGGGATGGGCCATTGTTCATCTTCTGGCCCCTGTTGTCTGCATGTAAC	<<DCC?:>DC@;ACCCA<CCCCACA@@A>?D@CBHGEHHGDIJJIIHIJJJJJIJJJJJJIFHHJJJJIJIIIJIIJIJJJJJJJIJIHFHHHFFFFFC@C	CC:Z:15	PG:Z:MarkDuplicates.33	RG:Z:D1JYH.5	NH:i:6	HI:i:0	NM:i:0	CP:i:102519022	UQ:i:0
C1E2NACXX130117:6:1102:7112:41762	165	1	12055	0	*	=	12055	0	CGCGCCTCCGCCGGCGCGCCGCGCCTCTCCGCACCTCTCCGCGCCTCCGCCGGCGCGCCGCCTTTGCGAGGGCGGAGTTGCGTTCTCTTTAGCACACAGCC	@@@DDDDDHFFFHAHGDD>GFG=A9B<@CCBBBBBC?>CC837@B8-?@BBB&07@B57B@B@;CCA7>99;;;95<+9+:-5<BBA>CC3>>CAA?@?AA	PG:Z:MarkDuplicates.30	RG:Z:C1E2N.6
C1E2NACXX130117:6:1102:7112:41762	89	1	12055	0	101M	=	12055	0	GAGCACTGGAGTGGAGTTTTCCTGTGGAGAGGAGCCATGCCTAGAGTGGGATGGGCCATTGTTCATCTTCTGGCCCCTGTTGTCTGCATGTAACTTAATAC	###########@CCCAAA?;=2@@66(3;@FFE?HFGIGIIIHFF@DEHGGGHDF>GDBBB:GHFBCIGHFC::;@EIIIIGCFIEBHFA?BBDDFDD<??	CC:Z:15	PG:Z:MarkDuplicates.30	RG:Z:C1E2N.6	NH:i:6	HI:i:0	NM:i:0	CP:i:102519015	UQ:i:0
C1DVPACXX130111:2:2210:2530:60149	83	1	12082	0	101M	=	12042	-141	AGAGGAGCCATGCCTAGAGTGGGATGGGCCATTGTTCATCTTCTGGCCCCTGTTGTCTGCATGTAACTTAATACCACAACCAGGCATAGGGGAAAGATTGG	3CDDDDDDDDDDDDDDDDDDDEEECCFEDDFHFGHHJIJJJJJJJIGJIJJJIJJIJJJJJJJJJIJJIJJIHJIHJIGJJJIJJJIJHHHHHFFFFFCCC	CC:Z:15	PG:Z:MarkDuplicates.2R	RG:Z:C1DVP.2	NH:i:5	HI:i:0	NM:i:0	CP:i:102518988	MQ:i:0	UQ:i:0
C1E2NACXX130117:2:1305:12347:47337	403	1	12113	0	101M	=	12040	-174	TTGTTCATCTTCTGGCCCCTGTTGTCTGCATGTAACTTAATACCACAACCAGGCATAGGGGAAAGATTGGAGGAAAGATGAGTGAGAGCGTCAACTTCTCT	?DDDCDCDDDDDBDDDB?CDFFFFHGGHHHJJIJJJIJIGF=IIJIHDHGGIIIJIIIIIJJJJIJJIJJIJJJJIJJJJIJIJJJIHF<HFHFFFFFCCC	CC:Z:15	PG:Z:MarkDuplicates.2C	RG:Z:C1E2N.2	NH:i:5	HI:i:0	NM:i:1	CP:i:102518957	MQ:i:0	UQ:i:27
C1E2NACXX130117:7:1102:9623:27660	355	1	12294	1	101M	=	12318	125	CCCCTACCTGCCGTCTGCTGCCATCGGAGCCCAAAGCCGGGCTGTGACTGCTCAGACCAGCCGGCTGGAGGGAGGGGCTCAGCAGGTCTGGCTTTGGCCCT	CCCFFFFFHHHHHJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJJHHHHHFFFFFEDDDDDDDDDDDDDDDDDDDDDDDCBD?CDDDDDDDDDDDB?	CC:Z:15	PG:Z:MarkDuplicates.2A	RG:Z:C1E2N.7	NH:i:3	HI:i:0	NM:i:0	CP:i:102518776	MQ:i:1	UQ:i:0


Leave a comment: